口頭映画技術移転:パイロットから商業への変更管理
OEMまたはCDMOプロジェクトを拡大する前に、口頭移植の基準、パイロット比較、所有権の変更、商業リリースパッケージを定義してください。
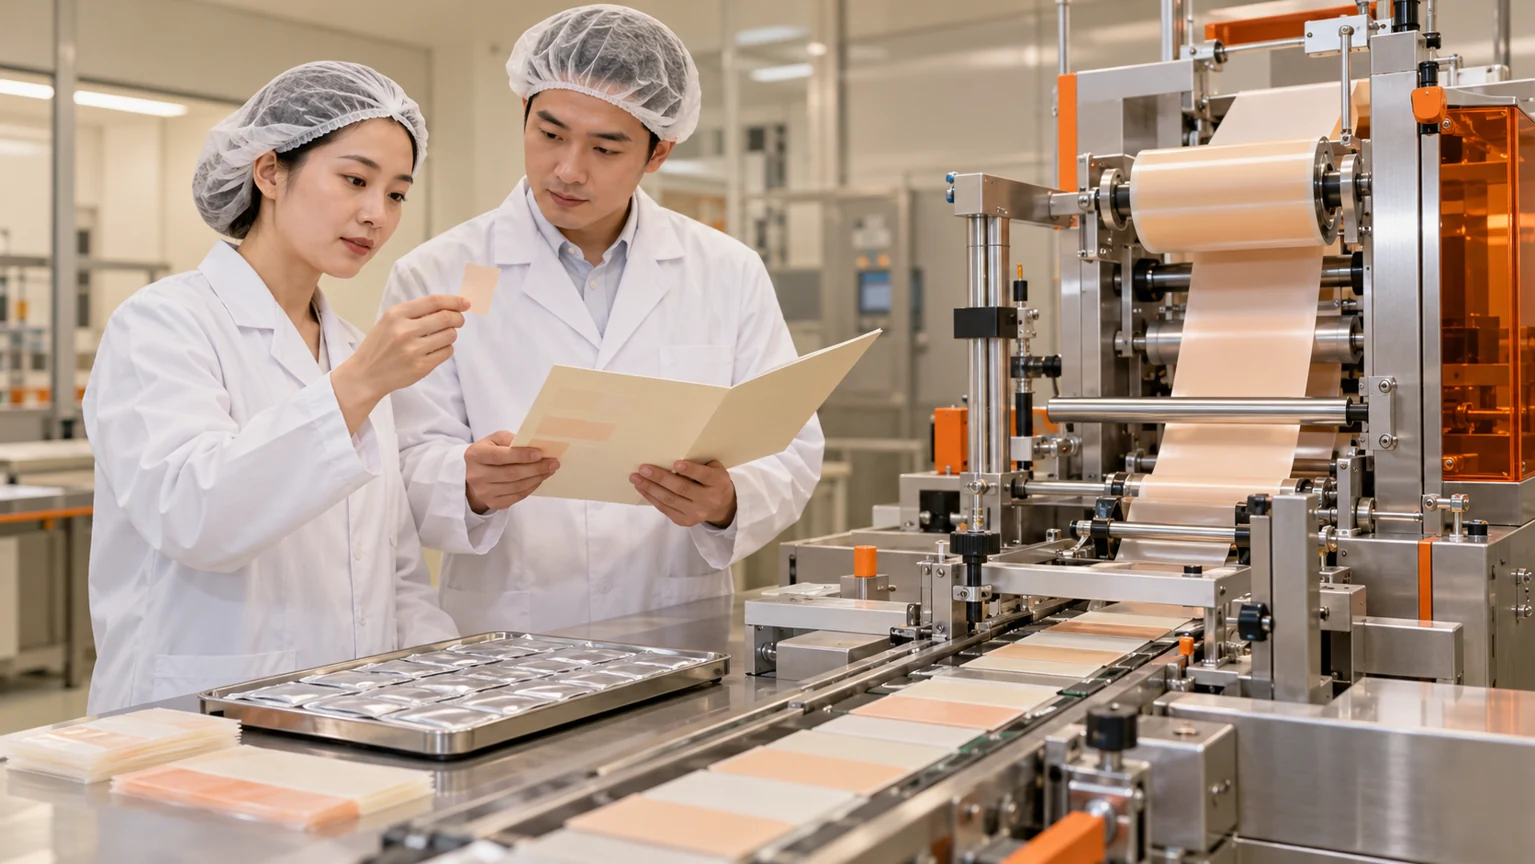
口頭フィルム技術移転には、管理された製品基準、決定所有者の名、提案された手術が合意された仕様を満たしている証拠が必要です。商業公開を許可する前に、文書化された比較や未解決の行動があれば移管を終了してください。
ブランド、調達、開発チーム向けです。これらのチェックリストは提案されたレビューツールであり、HYTANBIOによる検査の報告や個人的な医療アドバイスは提供していません。
開発基準を凍結する
パイロットから商業への口頭フィルム転送は、製品の特定されたバージョンから始まります。認められた配合、成分仕様、フィルムの寸法、試験方法を組み立てます。サシェの構造と承認されたアートワークを含めてください。買い手がどのサンプルを受け入れ、その承認が何をカバーしていたかを記録してください。
試料承認は、分析や安定性の作業が未解決のままである間、味や取り扱いをカバーする場合があります。これらの決定は移籍記録で別々に保管してください。そうでなければ、工場やブランドが「承認された」に異なる意味を付与することがあります。
パッケージには製造拠点と技術的な決定を担当する人物が明記されるべきです。OEM、ODM、CRO、CDMOなどの契約ラベルは商業的な役割を説明しています。契約書には、誰が情報を提供し、誰が変更を承認できるかを明記する必要があります。
決定権を指名された所有者に割り当てる
| 移籍決定 | リクエストへの記録 | 承認に関する質問 |
|---|---|---|
| フォーミュラ/素材の変更 | 変更提案と影響評価 | 新しい情報源やグレードを受け入れるのは誰ですか? |
| 解析法の移行 | 方法、適格性証拠およびデータ責任 | どの検査機関がリリース結果を報告していますか? |
| パイロット比較 | 事前合意された比較計画と調査結果 | 開発サンプルとの違いを受け入れる人はいますか? |
| 逸脱処分 | 調査と記録された決定 | 誰がリリース、拒否、またはさらなる作業を要求できるのか? |
| パッケージの変更 | 建設の改訂と裏付けとなる証拠 | 誰が保護や使いやすさを確認しているのでしょうか? |
| 商業リリース | リリースパッケージが完了しました | 誰がそのバッチと出荷を承認するのか? |
FDAの品質合意指針では契約医薬品の製造について論じており、栄養補助食品は製品の範囲から明確に除外されています。栄養フィルムの場合、この表は推奨購買ツールであり、薬剤ガイダンスがそのプロジェクトを直接支配するという主張ではありません。 FDA:医薬品の契約製造契約、品質契約.
パイロット比較で何を検証するかに同意します
ブリーフのリスクに答える比較を選びましょう。リストには、個々のストリップの成分結果、寸法、取り扱い、感覚観察、パック性能などが含まれます。各比較に方法、サンプリングの根拠、受理決定を与えてください。
サンプルを生産記録や梱包記録と照合してください。報告書が異なる試験条件の単位を組み合わせた場合は、各条件の同一性を保持してください。単一の平均だけで、移管試験が調査しようとした違いを隠してしまうことがあります。
開発体制と商業運用の実務的な違いを記録してください。設備、バッチサイズ、ホールド時間、材料取り扱いは製造元による評価が必要になる場合があります。買い手は合意された結果と裏付けとなる証拠が必要です。
未解決の項目は見えるように保ちます
譲渡発行のログには所有者、期限、決定状況が記載されています。作業が進行中、次の段階への影響が評価され受け入れられた場合、項目は開いたままにすることができます。サンプル承認、生産、出荷に関する制限を必ず記録してください。
変更管理を影響を受けた証拠にリンクさせる
ICH Q10は、製品のライフサイクル全体にわたる医薬品品質システムを説明し、変更管理や是正・予防措置を含みます。これは医薬品の枠組みであり、その概念は、他のプロジェクトのドキュメント範囲を定義するための議論の場を提供します。 FDA / ICH Q10:医薬品品質システム.
サプライヤーがフレーバーキャリア、フィルム成形材、またはサシェーラミネートを変更する際に何が起こる必要があるのか尋ねてください。回答は、どの仕様、方法、感覚工作、安定性の証拠を審査すべきかを特定する必要があります。インパクトアセスメントは、当事者がどの以前の作業が依然として重要かを判断するのに役立ちます。
バージョン履歴を保持してください。「最終」と呼ばれる製剤ファイルは、生産記録、実験室の方法、アートワークが異なる改訂を参照している場合、不十分です。合意された文書リストがあれば、その矛盾を見つけやすくなります。
出荷後の予期せぬ結果に対する連絡取り決めを含めてください。苦情の連絡先、保管サンプルへのアクセス、他のバッチの審査が必要かどうかの判断ルートを特定しましょう。これらの責任は移管会議の終了まで持ち続けるはずです。
書類リストに対して移管をクローズする
- 承認された開発基準とサンプル承認の制限。
- 研究室およびリリースの責任を含む、施設および役割の割り当て。
- パイロット比較結果および違いの処理。
- 承認された仕様書と効果的な文書改訂。
- 閉じた逸脱や正当化された残された行動。
- 証拠の包装、安定性の責任、保管サンプル。
- 商業公開および出荷後の苦情連絡。
産物を定義します CDMOプロジェクトの範囲 または プライベートラベル契約.その リリースチェックリスト および サシェ資格ガイド 同じバージョンレコードに結びつけられる証拠を特定しましょう。
参考文献と範囲
公式文書はその範囲の明示に従ってリンクされています。版および目的地・市場適用性は、責任ある検査機関または資格のあるアドバイザーに確認してください。これらの組織による認証や承認は示されていません。
よくある質問
パイロットサンプルを受け入れることで商業用バッチの承認は可能ですか?
その承認に必要な証拠や釈放条件が合意に含まれる場合のみです。感覚サンプルの承認だけでは、分析、パッケージング、安定性の作業が未解決となることがあります。
成分やパッケージの変更は誰が持つべきでしょうか?
契約書で提案、評価、承認の役割を明記してください。リンクは、影響を受ける書類や証拠の変更を受け入れています。
FDAの医薬品品質協定の指針は、栄養補助食品を直接対象としていますか?
引用されたガイダンスでは、栄養補助食品は明確に除外されています。栄養クリームには適用される規制枠組みと責任を定義する契約が必要です。
技術移転を完了させるには何が必要でしょうか?
合意されたパッケージは、基準値、比較結果、承認された改訂、逸脱決定、残された制限を明確にし、責任者の承認を得るべきです。
